Exponat 02 · Sangers Sequenzierung durch Kettenabbruch
Eine Basenfolge aus Kettenenden lesen
Viele Kopien beginnen am selben Ausgangspunkt, enden aber an unterschiedlichen Stellen. Werden Länge und letzter eingebauter Baustein zusammen betrachtet, lässt sich die Folge schrittweise lesen. Dabei wird die Vorlage kopiert, nicht an jeder gelesenen Stelle zerschnitten.
3 Minuten Haupttext · Stand: 8. September 2026
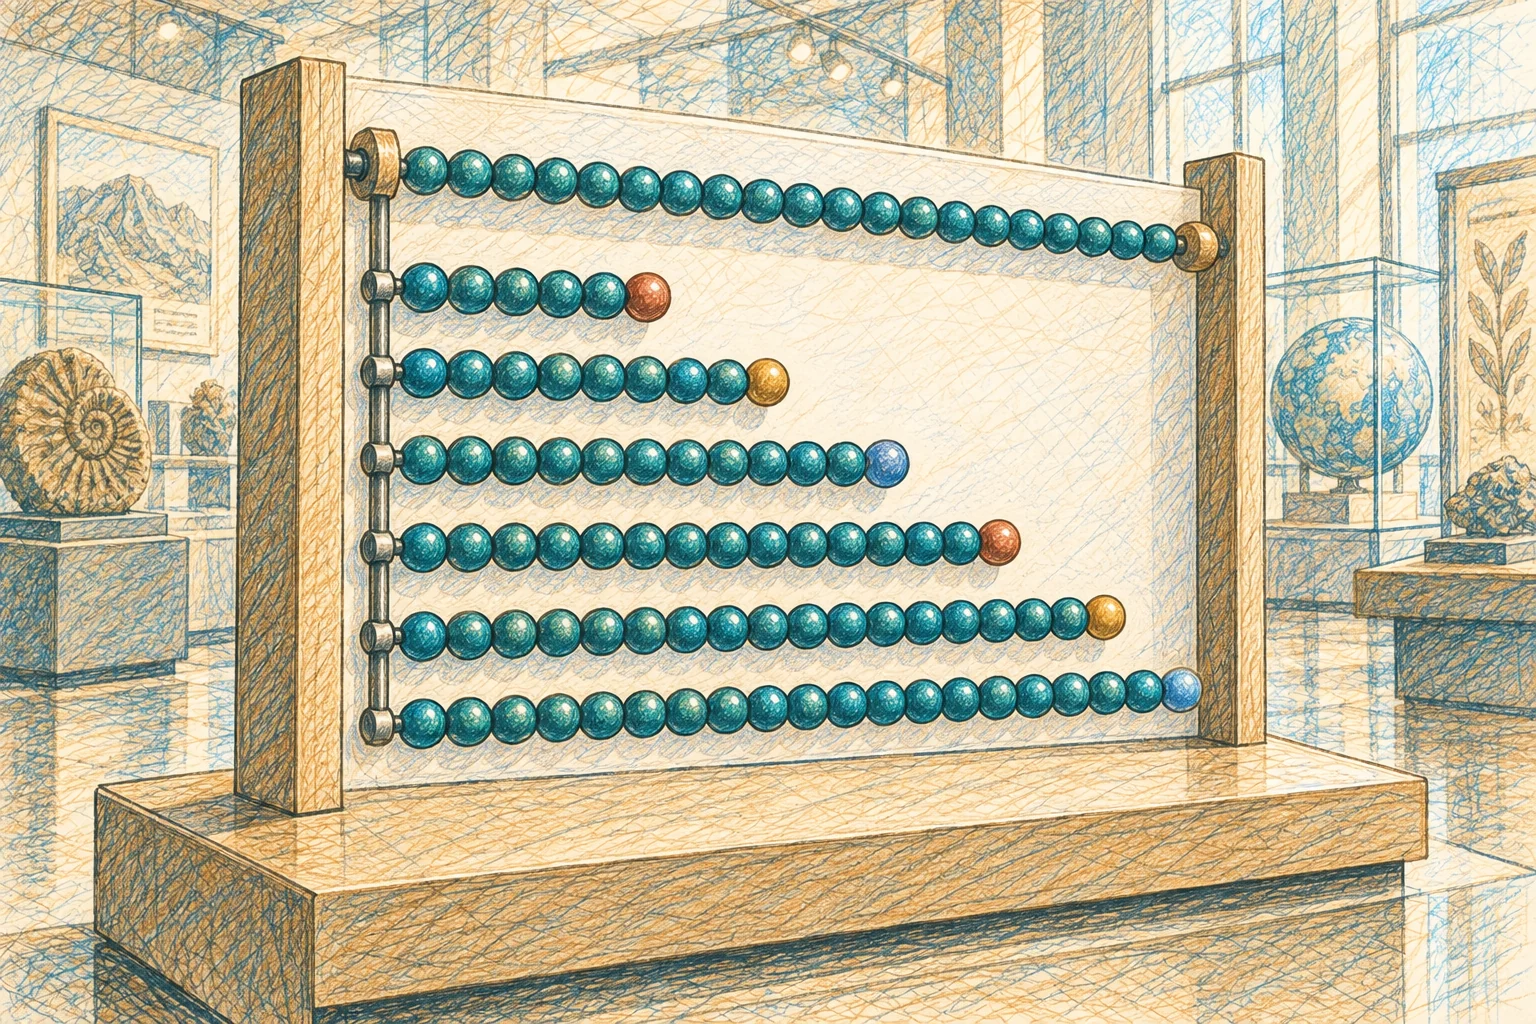 Bild vergrößern ↗
Auf einen Blick
Wie wird aus unterschiedlich langen neu gebildeten DNA-Strängen eine lesbare Reihenfolge von Basen?
- Ein gemeinsamer Start macht verschieden lange Produkte miteinander vergleichbar.
- Ein Abbruchbaustein beendet den neu entstehenden Strang.
- Überlappung und Gegenprüfung bleiben auch nach einem lesbaren Abschnitt notwendig.
- Zeitliche Einordnung
- 1977; Rückblicke 1980 und 1988
- Orte und Regionen
- MRC Laboratory of Molecular Biology, Cambridge
- Historisch Beteiligte
- Frederick Sanger, Alan Coulson, Steven Nicklen und weitere Beteiligte
Eine Struktur ist noch keine Folge
Ein räumliches Modell der DNA erklärt, wie ihre Stränge zusammenpassen können. Es sagt noch nicht, welche Basen an den einzelnen Stellen eines bestimmten Moleküls stehen. Frederick Sanger beschreibt einen Zugang zu genau dieser Reihenfolge: die Vorlage gezielt zu kopieren und aus den entstehenden Produkten zu lesen. Vom Molekül zur lesbaren Folge
Der Ansatz entwickelte sich über mehrere Verfahren. Sangers späterer Rückblick unterscheidet das frühere Plus/Minus-Verfahren von den verbesserten Abbruchmethoden. Die Sequenzierungsarbeit von 1977 ist deshalb kein isolierter Einfall ohne Vorarbeiten. Die Entwicklung des Kopieransatzes
Alle Produkte brauchen einen gemeinsamen Start
Eine Polymerase verlängert einen Primer entlang einer Vorlage. Wenn die betrachteten Produkte am gleichen Punkt beginnen, wird ihre Länge zu einer Positionsinformation: Ein längeres Produkt reicht weiter in denselben untersuchten Abschnitt hinein. Ohne diesen gemeinsamen Bezug wären bloß verschieden lange Stücke noch keine geordnete Lesereihe. Primer und gerichtete Verlängerung
Die beiden DNA-Stränge laufen in entgegengesetzter Richtung. Die Folge des neu gebildeten Strangs muss deshalb korrekt auf die Vorlage bezogen werden. Gelesene Produktfolge und Vorlage sind nicht einfach zwei identische, gleichgerichtete Abschriften.
Ein Endbaustein stoppt die neue Kette
Didesoxy-Bausteinen fehlt eine chemische Gruppe, die für die normale weitere Verlängerung gebraucht wird. Wird ein solcher Baustein eingebaut, endet dort der gerade entstehende Strang. In den beschriebenen Ansätzen stehen neben normalen Bausteinen jeweils bestimmte Abbruchbausteine zur Verfügung. Der entscheidende Kettenabschluss
Nicht jede Kopie endet sofort an der ersten möglichen Stelle. Es entstehen viele Produkte unterschiedlicher Länge. Wichtig ist die Richtung des Vorgangs: Die Vorlage wird dabei nicht wie bei einer Restriktionskarte an all diesen Positionen durchgeschnitten. Die Enden gehören zu neu aufgebauten Strängen.
Länge und Endtyp werden zusammen gelesen
Die Produkte werden nach ihrer Länge getrennt. Kurze Fragmente wandern weiter als lange. Über die getrennten Ansätze lässt sich zu einem Produktende auch zuordnen, welcher Bausteintyp den Abbruch verursacht hat. Vom kürzeren zum jeweils nächstlängeren Produkt ergibt sich so die Folge. Das Lesen der Produktleiter
Die Überschriften der Spuren sind dabei keine fertige Sequenz. Entscheidend ist, in welcher Spur das Produkt der jeweils nächsten Länge liegt. Ein dekoratives Bandenmuster ohne diese Zuordnung wäre kein belastbarer Sequenznachweis; die Museumsillustration wird deshalb ausdrücklich als freie Anschauung gekennzeichnet.
Ein lesbarer Abschnitt braucht Gegenprüfung
Ein einzelner gut aufgelöster Abschnitt ist begrenzt. Für längere Bereiche müssen überlappende Teilfolgen zusammengeführt, unklare Stellen erneut untersucht und geeignete Gegenprüfungen verwendet werden. Sanger erläutert auch die Bestätigung über beide Stränge und das gezielte Schließen verbliebener Lücken. Überlappung, Bestätigung und Lücken
Zusätzliche Daten können bereits bekannte Bereiche wiederholen und trotzdem wertvoll sein: Sie kontrollieren Fehler oder sichern eine Verbindung. Die im Vortrag von 1980 genannten Längen beschreiben einen damaligen Arbeitsstand. Sie sind keine zeitlose Leistungsgrenze sämtlicher späterer Sequenzierverfahren.
Eine Methode in einer größeren Entwicklung
Coulson, Nicklen und weitere Mitarbeitende trugen unterschiedliche chemische und methodische Arbeiten bei. Sangers Rückblick nennt außerdem parallele Ansätze und Vorarbeiten anderer Gruppen. Auch die frühe vollständige Phi-X174-Sequenz beruhte überwiegend auf Plus/Minus und wurde durch weitere Arbeit ergänzt. Beiträge und verschiedene Verfahren
Die besondere Leistung dieser Station ist das Lesen durch gemeinsam gestartete, unterschiedlich beendete Kopien. Eine bekannte Basenfolge beantwortet jedoch noch nicht sämtliche Funktionsfragen. Für eine Genomreferenz kommen zusätzlich verlässliche Anordnung, Versionierung, Lückenprüfung und die Unterscheidung wirklicher Varianten von Messfehlern hinzu.
Grenzen des Wissens
Was offen bleibt
Die Originalarbeit von 1977 war nicht vollständig zugänglich. Der Text stützt sich auf die dokumentierten Teile von Sangers Nobelvortrag 1980, dessen tatsächlich betrachtetes Methodenschema und seinen vollständig gelesenen Rückblick 1988. Keine Originalgelrekonstruktion oder heutige Leistungsgrenze behauptet.
Begriffe verstehen
Primer
Kurzer Ausgangsstrang, dessen Ende von einer Polymerase verlängert werden kann.
← Zur TextstellePolymerase
Enzym, das einen neuen Strang entsprechend einer vorhandenen Vorlage aufbaut.
← Zur TextstelleKettenabbruch
Beendigung eines entstehenden Strangs durch einen eingebauten Baustein, der die normale weitere Verlängerung verhindert.
Komplementär
Nach den Paarungsregeln zur gegenüberliegenden DNA-Folge passend; nicht dieselbe Buchstabenfolge in derselben Richtung.
Quellen und Nachweise
Die Quellen sind den Aussagen im Text zugeordnet. Originalstudien, Sammlungstexte und eigene Einordnung erfüllen unterschiedliche Aufgaben. Einige Fachtexte sind beim Verlag nur teilweise frei zugänglich.
- DNA durch gemeinsam gestartete Abbruchprodukte lesen
Frederick Sanger: Determination of Nucleotide Sequences in DNA. Nobelvortrag, 8. Dezember 1980.
Primer, gerichtete Verlängerung, fehlende 3-Prime-Hydroxylgruppe, Produktlänge und Endtyp. Neu gebildete Stränge statt zerschnittener Vorlage. Leistungsangaben von 1980 nicht als heutige Grenzen; Phi-X174 überwiegend Plus/Minus.
← Zur Textstelle 1: Eine Struktur ist noch keine Folge← Zur Textstelle 2: Alle Produkte brauchen einen gemeinsamen Start← Zur Textstelle 3: Ein Endbaustein stoppt die neue Kette← Zur Textstelle 4: Länge und Endtyp werden zusammen gelesen← Zur Textstelle 5: Ein lesbarer Abschnitt braucht Gegenprüfung - Der Weg von Plus/Minus zu verbesserten Endbausteinen
Frederick Sanger: This Week’s Citation Classic. Rückblick zur Arbeit Sanger/Nicklen/Coulson 1977, 1988.
Persönliche spätere Rückschau, nicht Originalvolltext von 1977. Beiträge von Coulson, Nicklen und anderen sowie parallele Methoden; damalige Verbreitung nicht auf heute übertragen. Original-PNAS-Zugriff 403 dokumentiert, kein Umgehen.
← Zur Textstelle 1: Eine Struktur ist noch keine Folge← Zur Textstelle 2: Eine Methode in einer größeren Entwicklung
Redaktion: Benjamin Metzig. Text und Quellen am 8. September 2026 geprüft. Generative KI diente als Werkzeug für Text und Bild.
Hinweis oder Korrektur an die RedaktionZusammenhänge entdecken
Exponat · DNA-Fasern, Beugung und das Doppelhelixmodell von 1953
Ein Strukturmodell aus Befunden bauen
Wie können verschiedene Messungen und chemische Bedingungen gemeinsam eine räumliche Anordnung eingrenzen?
Exponat erkunden ↗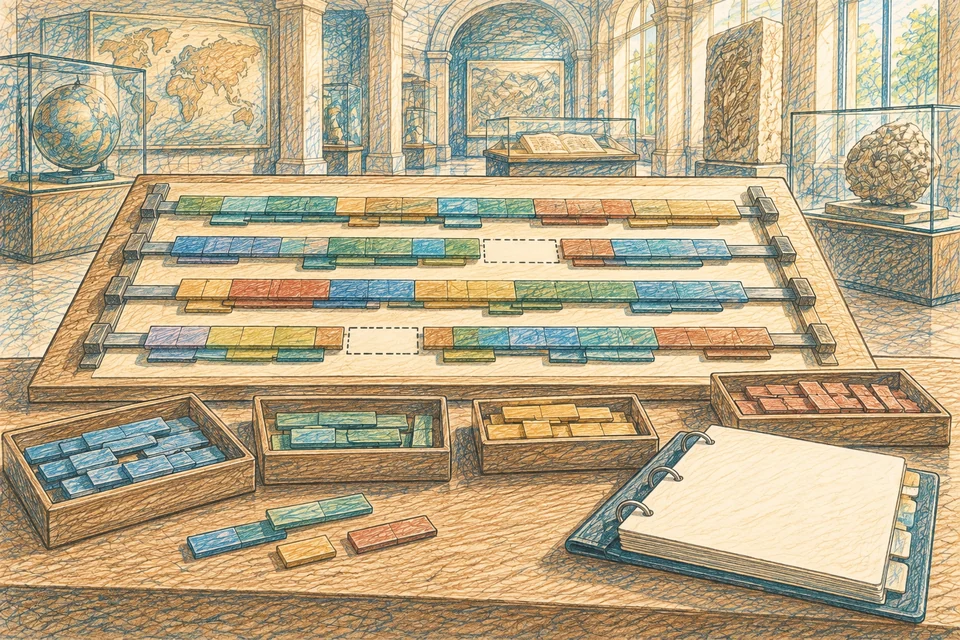
Exponat · Human Genome Project und Finishing
Viele Teilfolgen zu einer Referenz ordnen
Wie entsteht aus vielen gelesenen Abschnitten eine überprüfbare Genomreferenz mit benannten Lücken?
Exponat erkunden ↗